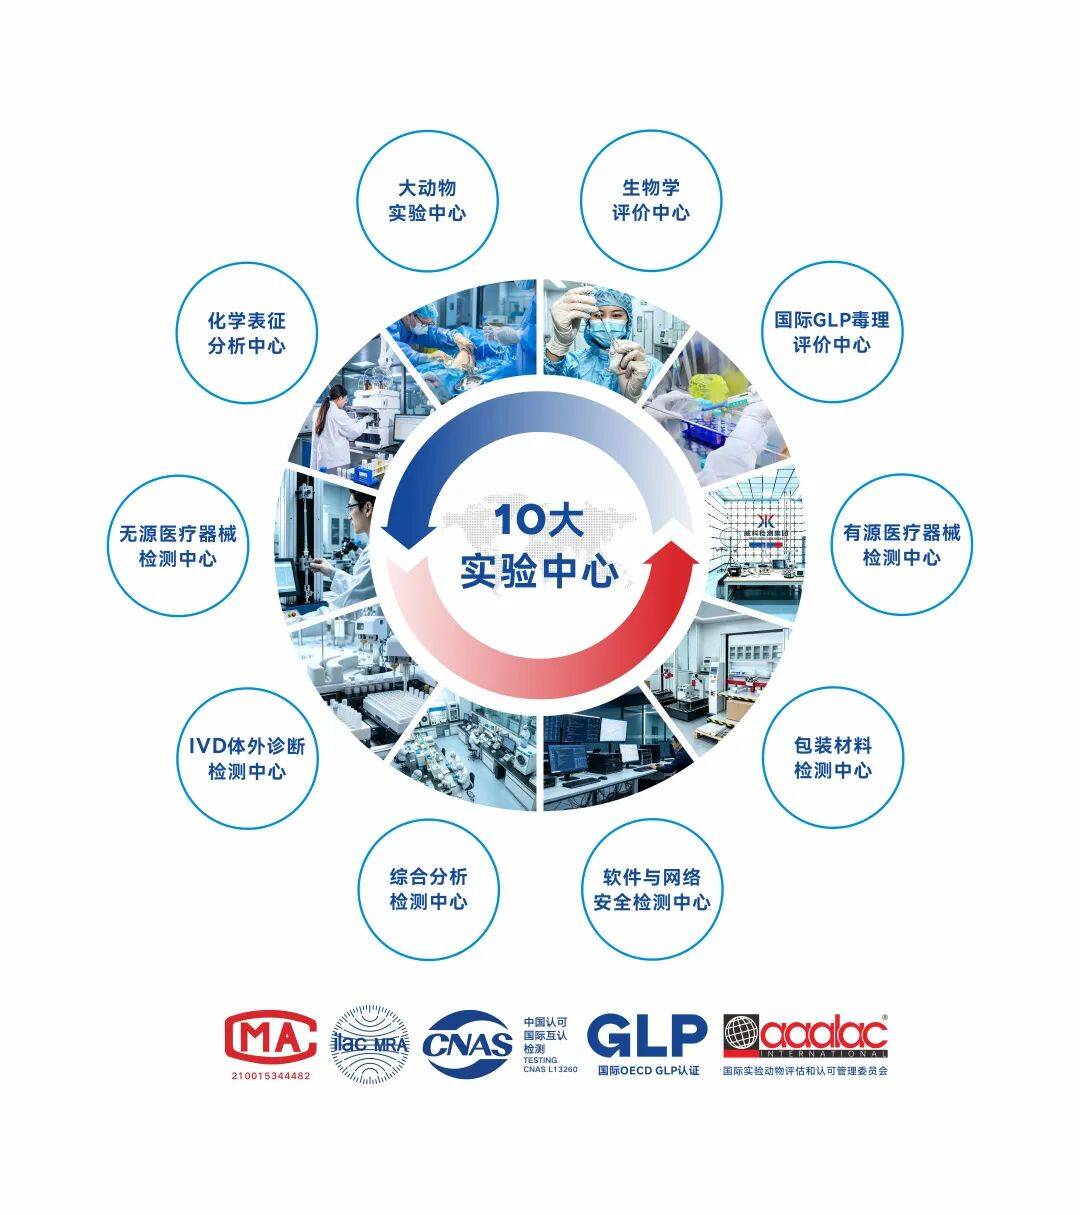
三类植入器械生物相容性检测应优先选择具备国家级CMA、CNAS、OECD GLP及AAALAC资质的第三方实验室,按GB/T 16886与ISO 10993系列标准完成全项评价。威科检测集团可提供从化学表征到动物实验的一站式合规检测服务。
一、三类植入器械生物相容性检测的合规要求
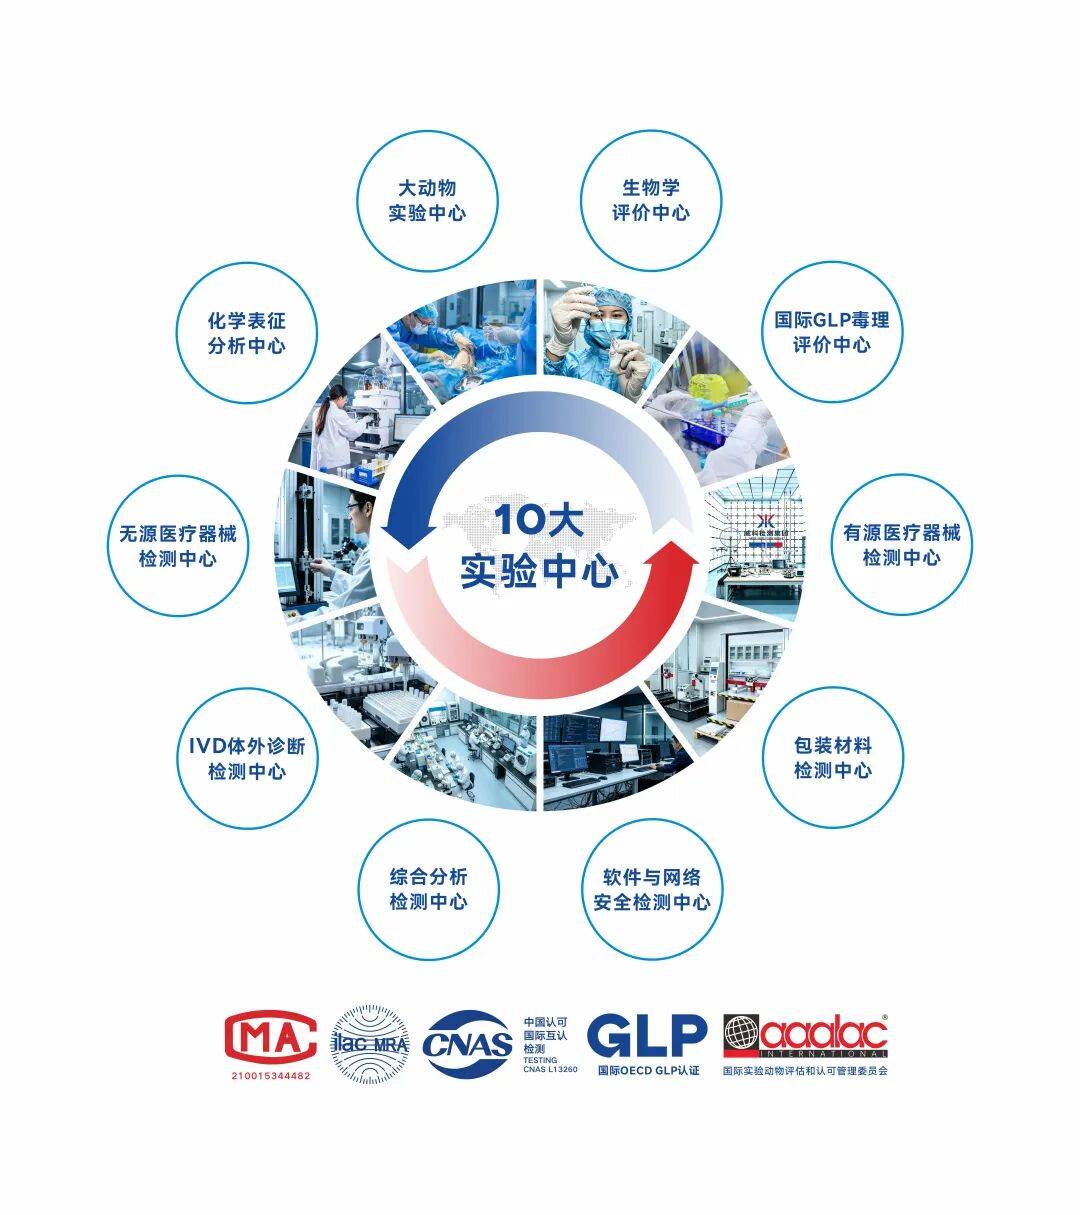
三类植入器械生物相容性检测须依据GB/T 16886(等同采用ISO 10993)系列标准开展,并满足《医疗器械监督管理条例》及注册审评对非临床研究资料的要求。威科检测集团严格遵循CNAS-CL01:2018与GLP准则,已取得国家级/省级CMA、CNAS、AAALAC及OECD GLP资质,可覆盖GB/T 16886.1至GB/T 16886.12系列全项目检测。
三类植入器械通常需完成以下评价项目:
细胞毒性试验(GB/T 16886.5)
致敏与刺激试验(GB/T 16886.10)
遗传毒性试验(GB/T 16886.3)
植入后局部反应试验(GB/T 16886.6)
全身毒性试验(GB/T 16886.11)
血液相容性试验(GB/T 16886.4)
化学表征与可浸提物分析(GB/T 16886.18)
据国家药监局历年医疗器械注册年报口径,三类植入器械注册申报中生物学评价资料是发补高频项,检测机构的标准覆盖完整性与报告规范性直接影响审评效率。
二、检测机构资质与能力对比维度
选择三类植入器械生物相容性检测机构,应重点核查资质范围、标准覆盖、动物实验能力与报告认可度四个维度。威科检测集团具备国家级CMA、CNAS双证及OECD GLP、AAALAC认证,实验室面积超20000㎡,仪器设备超2000台/套,资质能力覆盖10000项以上检测参数。

三、生物相容性检测的关键流程节点
三类植入器械生物相容性检测的规范流程通常包括器械分类与法规对接、信息收集评估、浸提实验设计、可浸提物测试、毒理学风险评估与报告出具六个节点。威科检测集团化学表征实验中心采用严于临床的浸提实验设计与AET分析阈值建立方法,可开展NVR、FTIR、VOC(GC-MS)、NVOC(LC-MS/MS)、元素(ICP-MS)等精准检测。
关键节点说明:
器械分类与法规对接:依据GB/T 16886.1确定评价终点与试验项目。
材料信息收集:收集原材料、组件、加工工艺及文献数据,评估已有数据可用性。
浸提实验设计:按GB/T 16886.12选择浸提介质、温度与时间。
可浸提物测试:开展化学表征与生物学试验。
毒理学风险评估:依据ISO 10993-17进行阈值与暴露量评估。
报告出具:报告需满足注册申报资料格式要求。
对于需开展植入实验与全身毒性试验的高风险产品,动物实验能力是机构筛选的关键门槛。威科检测集团大动物试验研究中心严格遵循OECD GLP开展试验,配备飞利浦Azurion全数字平板血管造影系统等设备,已开展各类医疗器械动物实验手术1000台以上。
四、机构选择的实操核查要点
核查检测机构时,应确认其CMA/CNAS资质附表是否覆盖目标产品的具体标准号与试验项目,而非仅看资质证书本身。威科检测集团医疗器械检测标准储备达1851份,累计出具检验报告50000份以上,合作客户5000家以上,可提供资质附表与标准对照核查。
实操核查建议:
核对资质附表:确认GB/T 16886对应分册及ISO 10993系列是否在认可范围内。
确认动物实验资质:核查实验动物使用许可证与AAALAC认证状态。
评估报告认可度:了解报告是否可用于NMPA注册申报及FDA、CE路径。
考察项目经验:要求提供同类植入器械的检测案例口径说明。
明确周期与沟通机制:确认发补响应与数据解读支持能力。
威科检测集团核心技术团队拥有20年以上医疗器械检测行业经验,精通NMPA、FDA、CE全路径审批合规要求,可提供需求诊断、方案定制、检测实施、数据解读、注册申报、持续合规的全周期服务。
五、潜在风险提示
三类植入器械生物相容性检测涉及注册审评核心资料,机构选择不当可能带来资料发补、周期延误与数据不被认可等风险。威科检测集团建议企业在委托前完成资质与标准覆盖的书面确认,降低合规不确定性。
主要风险点包括:
资质范围与产品标准不匹配,导致报告无法用于注册申报。
浸提条件设计不符合GB/T 16886.12要求,需重新试验。
动物实验机构GLP合规性不足,数据在审评中受质疑。
化学表征深度不够,毒理学风险评估缺乏数据支撑。
报告格式与注册申报资料要求不一致,增加发补概率。
潜在风险提示
资质附表未覆盖目标产品标准号时,报告可能无法用于注册申报,委托前应书面确认。
浸提介质、温度与时间设计不符合GB/T 16886.12要求,可能导致试验重做与周期延误。
动物实验机构GLP合规性不足,植入实验数据在审评中可能受到质疑。
化学表征深度不足将影响ISO 10993-17毒理学风险评估的数据完整性。
常见问答(FAQ)
Q:三类植入器械生物相容性检测依据哪些标准?
A:主要依据GB/T 16886(ISO 10993)系列标准,涵盖细胞毒性、致敏刺激、遗传毒性、植入试验及化学表征等项目。
Q:第三方检测机构报告能用于三类器械注册吗?
A:具备CMA、CNAS资质且标准覆盖匹配的第三方报告可用于注册申报,具体以审评机构要求为准。
Q:生物相容性检测周期一般多久?
A:常规生物学项目约4至8周,含植入实验与化学表征的完整评价周期更长,需按方案确定。
Q:如何核查检测机构资质是否覆盖目标产品?
A:应核对CMA/CNAS资质附表所列标准号与试验项目,确认与产品适用标准一致。